11 ноября 2026
Генная терапия синдрома Санфилиппо типа А: новый подход к лечению редкого заболевания
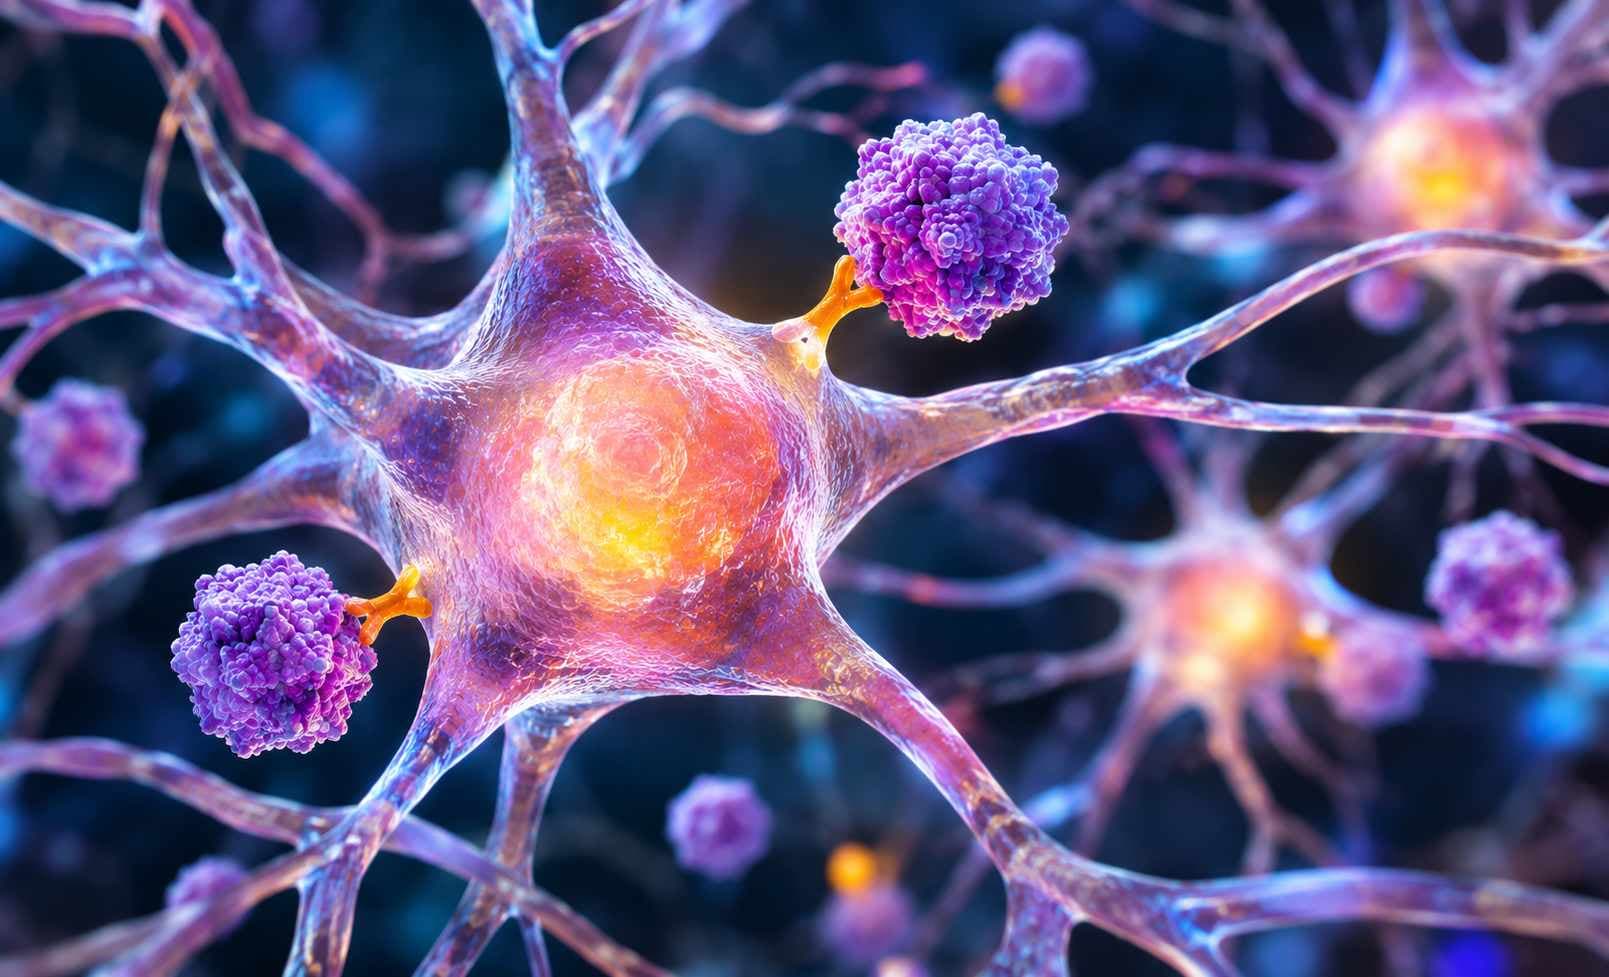
Препарат ребисуфлиген этиспарвовек воздействует на генетическую причину заболевания, которое приводит к необратимому поражению нервной системы у детей.
Американская биофармацевтическая компания Abeona Therapeutics сообщила о регистрации в США генной терапии, разработанной для лечения синдрома Санфилиппо типа А. Препарат ребисуфлиген этиспарвовек доставляет в центральную нервную систему функциональную копию гена, отвечающего за выработку необходимого фермента.
Синдром Санфилиппо (мукополисахаридоз III типа) — группа редких наследственных заболеваний обмена веществ, относящихся к мукополисахаридозам. Болезнь возникает из-за генетических нарушений, при которых организм не может нормально расщеплять гепарансульфат. Выделяют четыре основных типа — А, B, C и D, каждый из которых связан с дефицитом определенного фермента.
Синдром обычно проявляется в раннем детстве. По мере прогрессирования могут возникать задержка речевого и интеллектуального развития, нарушения сна и поведения, снижение двигательной активности и утрата ранее приобретенных навыков.
Синдром Санфилиппо типа А, также известный как мукополисахаридоз IIIA (МПС IIIA), развивается из-за мутаций в гене SGSH. Они приводят к дефициту фермента N-сульфоглюкозамин-сульфогидролазы, необходимого для расщепления гепарансульфата — сложного углевода, участвующего в работе клеток организма. Когда фермента недостаточно, гепарансульфат накапливается в клетках, в том числе в центральной нервной системе.
Препарат ребисуфлиген этиспарвовек с помощью вирусного вектора AAV9 доставляет в центральную нервную систему функциональную копию гена SGSH.
По информации FDA, у детей, получавших лечение, когнитивные функции сохранялись на прежнем уровне или улучшались по сравнению с пациентами, не получавшими терапию. Эти данные указывают на потенциальную возможность замедлить прогрессирование неврологических нарушений.
Читайте также: «Мы сделали все возможное»: история Миши с синдромом Санфилиппо


ООО «ЭМГ» г. Москва, ул. Народная, д. 14, стр. 3
ОГРН 5087746488440


© Помощь редким, 2026
Напишите нам
Info@rare-aid.com